
LEQVIO 284 mg, solution injectable en seringue préremplie, boîte de 1 seringue préremplie ( protection de l'aiguille) de 1,50 ml
Dernière révision : 03/08/2026
Taux de TVA : 0%
Laboratoire exploitant : NOVARTIS PHARMA SAS
Source :
Leqvio est indiqué chez l'adulte présentant une hypercholestérolémie primaire (hétérozygote familiale et non familiale) ou une dyslipidémie mixte, en complément d'un régime alimentaire, et chez les patients pédiatriques âgés de 12 ans et plus présentant une hypercholestérolémie familiale hétérozygote (HeFH) :
- en association avec une statine seule ou une statine avec d'autres thérapies hypolipémiantes chez les patients ne pouvant atteindre les objectifs de LDL-C sous statine à dose maximale tolérée, ou
- seul ou en association avec d'autres thérapies hypolipémiantes chez les patients intolérants aux statines, ou chez qui les statines sont contre-indiquées.
Hypersensibilité à la substance active ou à l'un des excipients mentionnés à la rubrique Liste des excipients.
Hémodialyse
L'effet de l'hémodialyse sur la pharmacocinétique de l'inclisiran n'a pas été étudié. Étant donné que l'inclisiran est éliminé par voie rénale, il ne faut pas réaliser d'hémodialyse pendant au moins 72 heures après l'administration d'inclisiran.
Teneur en sodium
Ce médicament contient moins de 1 mmol (23 mg) de sodium par dose, c'est-à-dire qu'il est essentiellement « sans sodium ».
Résumé du profil de sécurité
Les seuls effets indésirables associés à l'inclisiran étaient des effets indésirables au site d'injection (8,2 %).
Liste tabulée des effets indésirables
Les effets indésirables sont présentés par classe de systèmes d'organes (Tableau 1). Les catégories de fréquence sont définies de la manière suivante : très fréquent (≥1/10) ; fréquent (≥1/100, <1/10) ; peu fréquent (≥1/1 000, <1/100) ; rare (≥1/10 000, <1/1 000) ; très rare (<1/10 000) et fréquence indéterminée (ne peut être estimée sur la base des données disponibles).
Tableau 1 Effets indésirables rapportés chez les patients traités par inclisiran
|
Classe de systèmes d'organes |
Effet indésirable |
Catégorie de fréquence |
|
Affections du système immunitaire |
Hypersensibilité comprenant réaction anaphylactique, angioœdème, rash, urticaire, prurit |
Fréquence indéterminée |
|
Troubles généraux et anomalies au site d'administration |
Réactions au site d'injection1 |
Fréquent |
|
1 Voir rubrique « Description d'effets indésirables particuliers » |
||
Description d'effets indésirables particuliers
Réactions au site d'injection
Des réactions au site d'injection sont survenues chez respectivement 8,2 % et 1,8 % des patients sous inclisiran et placebo dans les études pivots. La proportion de patients dans chaque groupe ayant arrêté leur traitement en raison de réactions au site d'injection était respectivement de 0,2 % et 0,0 %. Toutes ces réactions étaient d'intensité légère ou modérée, transitoires et se sont résolues sans séquelles. Les réactions au site d'injection les plus fréquemment observées chez les patients traités par inclisiran étaient une réaction au site d'injection (3,1 %), une douleur au site d'injection (2,2 %), un érythème au site d'injection (1,6 %), et un rash au site d'injection (0,7 %).
Populations particulières
Population pédiatrique
La sécurité et l'efficacité de l'inclisiran chez les patients pédiatriques ont été évaluées dans deux études de phase III. La première étude était une étude de 24 mois en deux parties, menée chez 141 patients âgés de 12 ans à moins de 18 ans atteints de HeFH, comprenant une partie en double-aveugle de 12 mois contrôlée versus placebo, suivie d'une partie ouverte de 12 mois. La deuxième étude était une étude de 24 mois en deux parties, menée chez 13 patients âgés de 12 ans à moins de 18 ans atteints d'hypercholestérolémie familiale homozygote (HoFH), comprenant une partie en double aveugle de 12 mois contrôlée versus placebo, suivie d'une partie ouverte de 12 mois. Le profil de sécurité de l'inclisiran rapporté dans ces études était cohérent avec celui rapporté chez les patients adultes et aucune nouvelle information de sécurité n'a été observée durant les études.
Patients âgés
Sur les 1 833 patients traités par l'inclisiran dans les études pivots, 981 (54 %) étaient âgés de 65 ans ou plus, et 239 (13 %) étaient âgés de 75 ans ou plus. Dans l'ensemble, aucune différence n'a été observée en termes de sécurité entre ces patients et les patients plus jeunes.
Immunogénicité
Dans les études pivots, une recherche d'anticorps anti-médicament a été réalisée chez 1 830 patients. Une positivité confirmée a été détectée chez 1,8 % (33/1 830) des patients avant l'administration et chez 4,9 % (90/1 830) des patients pendant les 18 mois de traitement par l'inclisiran. Aucune différence cliniquement significative n'a été observée au niveau des profils d'efficacité clinique, de sécurité ou pharmacodynamique d'inclisiran chez les patients testés positifs aux anticorps anti-inclisiran.
Valeurs de laboratoire
Dans les études cliniques de phase III, il y a eu des élévations plus fréquentes des taux sériques de transaminases hépatiques entre > 1 x la limite supérieure de la normale (LSN) et ≤ 3 x LSN chez les patients sous inclisiran (ALAT : 19,7 % et ASAT : 17,2 %) que chez les patients sous placebo (ALAT : 13,6 % et ASAT : 11,1 %). Ces élévations n'ont pas progressé pour dépasser le seuil cliniquement pertinent de 3 x LSN, étaient asymptomatiques et n'étaient pas associées à des effets indésirables ou à d'autres signes de dysfonctionnement hépatique.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration - voir Annexe V.
CONSULTER IMMÉDIATEMENT LE MÉDECIN en cas de réactions allergiques pouvant inclure des difficultés à respirer ou à avaler, un gonflement du visage, des lèvres, de la langue ou de la gorge, des sensations vertigineuses et des malaises avec sensation d'évanouissement, une baisse de la pression artérielle, des démangeaisons sévères de la peau avec une éruption rouge ou des zones en relief.
Grossesse
Il n'existe pas de données ou il existe des données limitées sur l'utilisation de l'inclisiran chez la femme enceinte. Les études effectuées chez l'animal n'ont pas mis en évidence d'effets délétères directs ou indirects sur la reproduction (voir rubrique Données de sécurité préclinique). Par mesure de précaution, il est préférable d'éviter l'utilisation de l'inclisiran pendant la grossesse.
Allaitement
On ne sait pas si l'inclisiran/ses métabolites sont excrétés dans le lait maternel. Les données pharmacodynamiques et toxicologiques disponibles chez l'animal ont mis en évidence l'excrétion de l'inclisiran dans le lait (voir rubrique Données de sécurité préclinique). Un risque pour les nouveau-nés/nourrissons ne peut être exclu.
Une décision doit être prise soit d'interrompre l'allaitement soit d'interrompre/de s'abstenir du traitement avec Leqvio en prenant en compte le bénéfice de l'allaitement pour l'enfant au regard du bénéfice du traitement pour la femme.
Fertilité
Aucune donnée n'est disponible concernant l'effet de l'inclisiran sur la fertilité humaine. Les études effectuées chez l'animal n'ont montré aucun effet sur la fertilité (voir rubrique Données de sécurité préclinique).
L'inclisiran n'est pas un substrat des transporteurs de médicaments courants et, bien qu'aucune étude in vitro n'ait été menée, il ne devrait pas être un substrat du cytochrome P450. L'inclisiran n'est pas un inhibiteur ou un inducteur des enzymes du cytochrome P450 ou des transporteurs de médicaments courants. Par conséquent, l'inclisiran ne devrait pas avoir d'interactions cliniquement significatives avec d'autres médicaments. Sur la base des données limitées disponibles, aucune interaction cliniquement significative avec l'atorvastatine, la rosuvastatine ou les autres statines n'est attendue.
Posologie
La dose recommandée chez l'adulte et le patient pédiatrique âgé de 12 ans et plus est de 284 mg d'inclisiran administrée en une seule injection sous-cutanée : une première fois, puis à 3 mois, puis tous les 6 mois.
Oubli de dose
Si l'oubli remonte à moins de 3 mois, l'inclisiran doit être administré et les administrations doivent être poursuivies conformément au calendrier initial du patient.
Si l'oubli remonte à plus de 3 mois, un nouveau calendrier d'administration doit être mis en place : l'inclisiran doit être administré une première fois, puis à 3 mois, puis tous les 6 mois.
En relais d'un traitement par anticorps monoclonal inhibiteur de proprotéine convertase subtilisine/kexine de type 9 (PCSK9)
L'inclisiran peut être administré immédiatement après la dernière dose d'un anticorps monoclonal inhibiteur de PCSK9. Pour maintenir la réduction du cholestérol à lipoprotéines de basse densité (LDL-C), il est recommandé d'administrer l'inclisiran dans les 2 semaines suivant la dernière dose de l'anticorps monoclonal inhibiteur de PCSK9.
Populations particulières
Patients âgés
Aucun ajustement posologique n'est nécessaire chez les patients âgés (voir rubrique Propriétés pharmacocinétiques).
Insuffisance hépatique
Aucun ajustement posologique n'est nécessaire chez les patients atteints d'insuffisance hépatique légère (classe A de Child-Pugh) ou modérée (classe B de Child-Pugh). Aucune donnée n'est disponible chez les patients atteints d'insuffisance hépatique sévère (classe C de Child-Pugh) (voir rubrique Propriétés pharmacocinétiques). L'inclisiran doit être utilisé avec prudence chez les patients atteints d'insuffisance hépatique sévère.
Insuffisance rénale
Aucun ajustement posologique n'est nécessaire chez les patients atteints d'insuffisance rénale légère, modérée ou sévère ni chez les patients atteints d'insuffisance rénale terminale (voir rubrique Propriétés pharmacocinétiques). Les données concernant l'administration d'inclisiran chez les patients atteints d'insuffisance rénale sévère sont limitées. L'inclisiran doit être utilisé avec prudence chez ces patients. Voir rubrique Mises en garde spéciales et précautions d'emploi pour connaître les précautions à prendre en cas d'hémodialyse.
Population pédiatrique
La sécurité et l'efficacité d'inclisiran chez les enfants âgés de moins de 12 ans n'ont pas encore été établies. Aucune donnée n'est disponible.
Mode d'administration
Voie sous‑cutanée.
L'inclisiran doit être administré par injection sous-cutanée dans l'abdomen ; les sites d'injection alternatifs incluent le haut du bras et la cuisse. Le produit ne doit pas être injecté dans des zones d'affections cutanées actives ou dans des zones lésées, telles qu'érythèmes solaires, éruptions cutanées, zones inflammatoires ou infectées.
Chaque dose de 284 mg est administrée en utilisant une seule seringue préremplie. Chaque seringue préremplie est à usage unique.
L'inclisiran doit être administré par un professionnel de santé.
Durée de conservation :
3 ans
Précautions particulières de conservation :
Ce médicament ne nécessite pas de précautions particulières de conservation. Ne pas congeler.
En l'absence d'études de compatibilité, ce médicament ne doit pas être mélangé avec d'autres médicaments.
Aucun effet indésirable cliniquement pertinent n'a été observé chez les volontaires sains ayant reçu de l'inclisiran à des doses pouvant être jusqu'à trois fois supérieures à la dose thérapeutique. Aucun traitement spécifique n'est disponible en cas de surdosage d'inclisiran. En cas de surdosage, il convient de traiter les symptômes et de mettre en place des soins de support si nécessaire.
Classe pharmacothérapeutique : agents modifiant les lipides, autres agents modifiant les lipides, Code ATC : C10AX16
Mécanisme d'action
L'inclisiran est un hypocholestérolémiant constitué d'un petit acide ribonucléique interférent (pARNi) double brin, conjugué sur le brin sens avec une N-acétyl-galactosamine (GalNAc) tri-antennaire pour faciliter son absorption par les hépatocytes. Dans les hépatocytes, l'inclisiran utilise le mécanisme d'interférence de l'ARN et dirige la dégradation catalytique de l'ARNm codant pour la proprotéine convertase subtilisine/kexine de type 9 (PCSK9). Ce phénomène augmente le recyclage des récepteurs du LDL-C et leur expression à la surface des hépatocytes, ce qui augmente l'absorption du LDL-C et diminue le taux de LDL-C dans la circulation.
Effets pharmacodynamiques
Après une administration sous-cutanée unique de 284 mg d'inclisiran, la réduction du LDL-C était apparente dans les 14 jours suivant l'injection. Des réductions moyennes du taux de LDL-C de 49 à 51 % ont été observées 30 à 60 jours après l'injection. Au jour 180, le taux de LDL-C était toujours réduit d'environ 53 %.
Efficacité et sécurité cliniques
Dans les études cliniques et certaines publications, la dose de 284 mg d'inclisiran est équivalente et fait référence à 300 mg de sel de sodium d'inclisiran.
L'efficacité de l'inclisiran a été évaluée dans trois études de phase III chez des patients adultes présentant une maladie cardiovasculaire athéroscléreuse (MCVAS) (coronaropathie, maladie vasculaire cérébrale ou artériopathie périphérique), un risque équivalent à celui d'une MCVAS (diabète de type 2, hypercholestérolémie familiale, ou risque de 20 % ou plus de faire dans les 10 ans un événement cardiovasculaire d'après le score de risque de Framingham ou équivalent) et/ou une hypercholestérolémie familiale (HF). Les patients étaient traités par une statine à la dose maximale tolérée, avec ou sans autre traitement hypolipémiant, et nécessitaient une réduction supplémentaire du LDL-C (patients ne pouvant atteindre leur objectif thérapeutique). Environ 17 % des patients étaient intolérants aux statines. Les patients ont reçu des injections sous-cutanées de 284 mg d'inclisiran ou de placebo les jours 1, 90, 270 et 450. Les patients ont été suivis jusqu'au jour 540.
L'effet de l'inclisiran sur la morbidité et la mortalité cardiovasculaires n'a pas encore été déterminé.
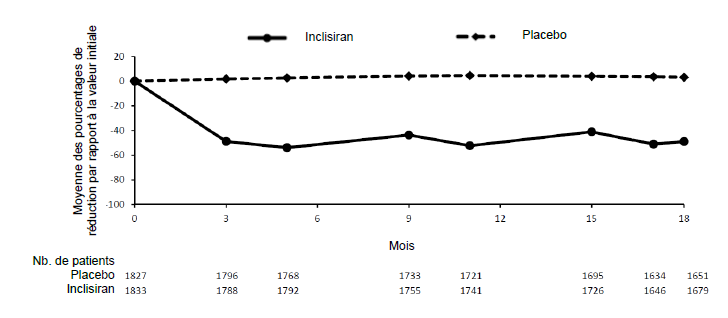
Dans l'analyse groupée des études de phase III, l'administration sous-cutanée d'inclisiran a entraîné une réduction du LDL-C comprise entre 50 % et 55 % dès le jour 90 (Figure 1), qui s'est maintenue pendant le traitement à long terme. La réduction maximale du LDL-C a été atteinte au jour 150 après la seconde administration. Une augmentation faible mais statistiquement significative des réductions du LDL-C allant jusqu'à 65 % a été associée à des taux initiaux de LDL-C plus faibles (environ < 2 mmol/l [77 mg/dl]), des taux initiaux de PCSK9 plus élevés, et des doses et une intensité plus élevées du traitement par statine.
Figure 1 Moyenne des pourcentages de réduction du LDL-C par rapport à la valeur initiale chez les patients présentant une hypercholestérolémie primaire et une dyslipidémie mixte et traités par l'inclisiran comparé au placebo (analyse groupée)
MCVAS et risque équivalent à celui d'une MCVAS
Deux études ont été conduites chez des patients présentant une MCVAS et un risque équivalent à celui d'une MCVAS (ORION-10 et ORION-11). Les patients étaient traités par une statine à la dose maximale tolérée, avec ou sans autre traitement hypolipémiant, tel que l'ézétimibe, et nécessitaient une réduction supplémentaire du LDL-C. Etant donné que la baisse du LDL-C devrait améliorer les résultats de morbimortalité cardiovasculaire, les co-critères d'évaluation principaux dans chaque étude étaient la variation en pourcentage du LDL-C entre la valeur initiale et le jour 510 par rapport au placebo et la variation en pourcentage du LDL-C ajusté sur le temps par rapport à la valeur initiale entre le jour 90 et le jour 540 pour estimer l'effet intégré sur le LDL-C au cours du temps.
ORION-10 était une étude multicentrique, en double aveugle, randomisée, contrôlée versus placebo, d'une durée de 18 mois, conduite chez 1 561 patients présentant une MCVAS.
L'âge moyen à l'inclusion était de 66 ans (compris entre 35 et 90 ans), 60 % des patients étaient âgés de 65 ans et plus, 31 % étaient des femmes, 86 % étaient blancs, 13 % étaient noirs, 1 % étaient asiatiques et 14 % étaient d'origine hispanique ou latino-américaine. Le taux initial moyen de LDL-C était de 2,7 mmol/l (105 mg/dl). Soixante-neuf pour cent (69%) des patients étaient sous statines d'intensité élevée, 19 % étaient sous statines d'intensité moyenne, 1 % étaient sous statines d'intensité faible et 11 % n'étaient pas sous statine. Les statines les plus fréquemment administrées étaient l'atorvastatine et la rosuvastatine.
L'inclisiran a significativement réduit le LDL-C de 52 % (moyenne des pourcentages de réduction entre la valeur initiale et le jour 510) comparé au placebo (IC 95 % : ‑56 % ; ‑49 % ; p <0,0001) (Tableau 2).
L'inclisiran a également significativement réduit la variation en pourcentage de LDL-C ajusté sur le temps par rapport à la valeur initiale entre le jour 90 et le jour 540 de 54 % comparé au placebo (IC 95 % : ‑56 % ; ‑51 % ; p <0,0001). Les autres résultats figurent dans le Tableau 2.
Tableau 2 Moyenne des pourcentages de réduction par rapport à la valeur initiale et différence versus placebo pour les paramètres lipidiques au jour 510 dans l'étude ORION-10
|
Groupe de traitement |
LDL-C |
Cholestérol total |
Non-HDL-C |
Apo-B |
Lp(a)* |
|
Valeur initiale moyenne en mg/dl** |
105 |
181 |
134 |
94 |
122 |
|
Jour 510 (moyenne des pourcentages de réduction par rapport à la valeur initiale) |
|||||
|
Placebo (n = 780) |
1 |
0 |
0 |
‑2 |
4 |
|
Inclisiran (n = 781) |
‑51 |
‑34 |
‑47 |
‑45 |
‑22 |
|
Différence versus placebo (moyenne des MC) (IC 95 %) |
‑52 (‑56 ; ‑49) |
‑33 (‑35 ; ‑31) |
‑47 (‑50 ; ‑44) |
‑43 (‑46 ; ‑41) |
‑26 (‑29 ; ‑22) |
|
*Au jour 540 ; variation médiane du pourcentage des valeurs de Lp(a) ** Valeur initiale moyenne en nmol/l pour Lp(a) |
|||||
Au jour 510, l'objectif de LDL-C de <1,8 mmol/l (70 mg/dl) a été atteint par 84 % des patients sous inclisiran présentant une MCVAS contre 18 % des patients sous placebo.
Des réductions constantes et statistiquement significatives (p <0,0001) de la variation en pourcentage du LDL-C entre la valeur initiale et le jour 510 et de variation en pourcentage du LDL-C ajusté sur le temps par rapport à la valeur initiale entre le jour 90 et le jour 540 ont été observées dans tous les sous-groupes, indépendamment des données démographiques à l'inclusion, des caractéristiques de la maladie à l'inclusion (incluant sexe, âge, indice de masse corporelle, origine ethnique et utilisation initiale de statine), des comorbidités et de la région géographique.
ORION-11 était une étude internationale, multicentrique, en double aveugle, randomisée, contrôlée versus placebo, d'une durée de 18 mois, ayant évalué 1 617 patients présentant une MCVAS ou un risque équivalent à celui d'une MCVAS. Plus de 75 % des patients recevaient un traitement de fond par statine d'intensité élevée, 87 % des patients présentaient une MCVAS et 13 % présentaient un risque équivalent à celui d'une MCVAS.
L'âge moyen à l'inclusion était de 65 ans (compris entre 20 et 88 ans), 55 % des patients étaient âgés de 65 ans et plus, 28 % étaient des femmes, 98 % étaient blancs, 1 % étaient noirs,1 % étaient asiatiques et 1 % étaient d'origine hispanique ou latino-américaine. Le taux initial moyen de LDL-C était de 2,7 mmol/l (105 mg/dl). Soixante-dix-huit pour cent (78 %) étaient sous statines d'intensité élevée, 16 % étaient sous statines d'intensité moyenne, 0,4 % étaient sous statines d'intensité faible et 5 % n'étaient pas sous statine. Les statines les plus fréquemment administrées étaient l'atorvastatine et la rosuvastatine.
L'inclisiran a significativement réduit le LDL-C de 50 % (moyenne des pourcentages de réduction entre la valeur initiale et le jour 510) comparé au placebo (IC 95 % : ‑53 % ; ‑47 % ; p <0,0001) (Tableau 3).
L'inclisiran a également significativement réduit la variation en pourcentage du LDL-C ajusté sur le temps par rapport à la valeur initiale entre le jour 90 et le jour 540 de 49 % comparé au placebo (IC 95 % : ‑52 % ; ‑47 % ; p <0,0001). Les autres résultats figurent dans le Tableau 3.
Tableau 3 Moyenne des pourcentages de réduction par rapport à la valeur initiale et différence versus placebo pour les paramètres lipidiques au jour 510 dans l'étude ORION-11
|
Groupe de traitement |
LDL-C |
Cholestérol total |
Non-HDL-C |
Apo-B |
Lp(a)* |
|
Valeur initiale moyenne en mg/dl** |
105 |
185 |
136 |
96 |
107 |
|
Jour 510 (moyenne des pourcentages de réduction par rapport à la valeur initiale) |
|||||
|
Placebo (n = 807) |
4 |
2 |
2 |
1 |
0 |
|
Inclisiran (n = 810) |
‑46 |
‑28 |
‑41 |
‑38 |
‑19 |
|
Différence versus placebo (moyenne des MC) (IC 95 %) |
‑50 (‑53 ; ‑47) |
‑30 (‑32 ; ‑28) |
‑43 (‑46 ; ‑41) |
‑39 (‑41 ; ‑37) |
‑19 (‑21 ; ‑16) |
|
*Au jour 540 ; variation médiane en pourcentage des valeurs de Lp(a) ** Valeur initiale moyenne en nmol/l pour Lp(a) |
|||||
Au jour 510, l'objectif de LDL-C de <1,8 mmol/l (70 mg/dl) a été atteint par 82 % des patients sous inclisiran présentant une MCVAS contre 16 % des patients sous placebo. Chez les patients présentant un risque équivalent à celui d'une MCVAS, l'objectif de LDL-C de <2,6 mmol/l (100 mg/dl) a été atteint par 78 % des patients sous inclisiran contre 31 % des patients sous placebo.
Des valeurs constantes et statistiquement significatives (p <0,05) de la variation en pourcentage du LDL-C entre la valeur initiale et le jour 510 et de la variation en pourcentage du LDL-C ajusté sur le temps par rapport à la valeur initiale entre le jour 90 et le jour 540 ont été observées dans tous les sous-groupes, indépendamment des données démographiques à l'inclusion, des caractéristiques de la maladie à l'inclusion (incluant sexe, âge, indice de masse corporelle, origine ethnique et utilisation initiale de statine), des comorbidités et de la région géographique.
Hypercholestérolémie familiale hétérozygote
ORION-9 était une étude internationale, multicentrique, en double aveugle, randomisée, contrôlée versus placebo, d'une durée de 18 mois, conduite chez 482 patients atteints d'hypercholestérolémie familiale hétérozygote (HFHe). Tous les patients étaient traités par une statine à la dose maximale tolérée avec ou sans autre traitement hypolipémiant, tel que l'ézétimibe, et nécessitaient une réduction supplémentaire du LDL-C. Le diagnostic d'HFHe a été fait par génotypage ou d'après des critères cliniques (« HF certaine » d'après les critères de Simon Broome ou de l'OMS/du Dutch Lipid Network).
Les co-critères d'évaluation principaux étaient la variation en pourcentage du LDL-C entre la valeur initiale et le jour 510 comparé au placebo et la variation en pourcentage du LDL-C ajusté sur le temps par rapport à la valeur initiale entre le jour 90 et le jour 540 pour estimer l'effet intégré sur le LDL-C dans le temps. Les critères d'évaluation secondaires clés étaient la variation absolue du LDL-C entre la valeur initiale et le jour 510, la variation absolue du LDL-C ajustée sur le temps par rapport à la valeur initiale entre le jour 90 et le jour 540, et la variation en pourcentage entre la valeur initiale et le jour 510 des taux de PCSK9, de cholestérol total, d'Apo-B et de non-HDL-C. Les autres critères d'évaluation secondaires étaient notamment la sensibilité individuelle à l'inclisiran et la proportion de patients atteignant les objectifs lipidiques globaux pour leur niveau de risque par rapport à une MCVAS.
L'âge moyen à l'inclusion était de 55 ans (compris entre 21 et 80 ans), 22 % des patients étaient âgés de 65 ans et plus, 53 % étaient des femmes, 94 % étaient blancs, 3 % étaient noirs, 3 % étaient asiatiques et 3 % étaient d'origine hispanique ou latino-américaine. Le taux initial moyen de LDL-C était de 4,0 mmol/l (153 mg/dl). Soixante-quatorze pour cent (74 %) étaient sous statines d'intensité élevée, 15 % étaient sous statines d'intensité moyenne et 10 % n'étaient pas sous statine. Cinquante-deux pour cent (52 %) des patients étaient traités par ézétimibe. Les statines les plus fréquemment administrées étaient l'atorvastatine et la rosuvastatine.
L'inclisiran a significativement réduit le LDL-C de 48 % (moyenne des pourcentages de réduction entre la valeur initiale et le jour 510) comparé au placebo (IC 95 % : ‑54 % ; ‑42 % ; p <0,0001) (Tableau 4).
L'inclisiran a également significativement réduit la variation en pourcentage du LDL-C ajusté sur le temps par rapport à la valeur initiale entre le jour 90 et le jour 540, de 44 % comparé au placebo (IC 95 % : ‑48 % ; ‑40 % ; p <0,0001). Les autres résultats figurent dans le Tableau 4.
Tableau 4 Moyenne des pourcentages de réduction par rapport à la valeur initiale et différence versus placebo pour les paramètres lipidiques au jour 510 dans l'étude ORION-9
|
Groupe de traitement |
LDL-C |
Cholestérol total |
Non-HDL-C |
Apo-B |
Lp(a)* |
|
Valeur initiale moyenne en mg/dl** |
153 |
231 |
180 |
124 |
121 |
|
Jour 510 (moyenne des pourcentages de réduction par rapport à la valeur initiale) |
|||||
|
Placebo (n = 240) |
8 |
7 |
7 |
3 |
4 |
|
Inclisiran (n = 242) |
‑40 |
‑25 |
‑35 |
‑33 |
‑13 |
|
Différence versus placebo (moyenne des MC) (IC 95 %) |
‑48 (‑54 ; ‑42) |
‑32 (‑36 ; ‑28) |
‑42 (‑47 ; ‑37) |
‑36 (‑40 ; ‑32) |
‑17 (‑22 ; ‑12) |
|
*Au jour 540 ; variation médiane en pourcentage des valeurs de Lp(a) ** Valeur initiale moyenne en nmol/l pour Lp(a) |
|||||
Au jour 510, 52,5 % des patients sous inclisiran présentant une MCVAS ont atteint leur objectif de LDL-C de <1,8 mmol/l (70 mg/dl) contre 1,4 % des patients sous placebo présentant une MCVAS, alors que dans le groupe de risque équivalent à celui d'une MCVAS, 66,9 % des patients sous inclisiran ont atteint leur objectif de LDL-C de <2,6 mmol/l (100 mg/dl) contre 8,9 % des patients sous placebo.
Des valeurs constantes et statistiquement significatives (p <0,05) de la variation en pourcentage du LDL-C entre la valeur initiale et le jour 510 et de la variation en pourcentage du LDL-C ajusté sur le temps par rapport à la valeur initiale entre le jour 90 et le jour 540 ont été observées dans tous les sous-groupes, indépendamment des données démographiques à l'inclusion, des caractéristiques de la maladie à l'inclusion (incluant sexe, âge, indice de masse corporelle, origine ethnique et utilisation initiale de statine), des comorbidités et de la région géographique.
Population pédiatrique
Hypercholestérolémie familiale hétérozygote (HeFH) chez les patients pédiatriques
ORION-16 était une étude de 24 mois en deux parties, comprenant une partie de 12 mois randomisée, en double aveugle, contrôlée versus placebo (Partie 1/Année 1), suivie d'une partie de 12 mois en ouvert (Partie 2/Année 2) durant laquelle tous les patients ont reçu l'inclisiran. L'étude ORION-16 a été menée chez 141 patients pédiatriques âgés de 12 à < 18 ans présentant une HeFH et un LDL-C élevé. La plupart des patients prenaient des statines avec ou sans autres traitements pour abaisser le LDL-C. L'Année 1, les patients ont été randomisés selon un ratio de 2:1 et ont reçu des injections sous-cutanées de 284 mg d'inclisiran (n = 93) ou de placebo (n = 48) au jour 1, au jour 90 et au jour 270.
Le critère de jugement principal était la variation en pourcentage du LDL-C entre la valeur initiale et le jour 330. Les critères de jugement secondaires comprenaient la variation en pourcentage du LDL-C ajustée sur le temps par rapport à la valeur initiale après le jour 90 et jusqu'au jour 330, ainsi que le pourcentage de variation du LDL-C, de l'Apo-B, du taux de cholestérol non-HDL-C, du cholestérol total et du PCSK9 depuis la valeur initiale et à chaque étape de mesure jusqu'au jour 720.
L'inclisiran a significativement réduit le LDL-C de 29 % (moyenne des pourcentages de réduction entre la valeur initiale et le jour 330) comparé au placebo (IC 95 % : -36 % ; -21 % ; p < 0,0001) (Tableau 5).
L'inclisiran a également significativement réduit la variation en pourcentage de LDL-C ajusté sur le temps par rapport à la valeur initiale entre le jour 90 et le jour 330 de 29 % comparé au placebo (IC 95 % : -36 % ; -22 % ; p < 0,0001). Pour les résultats additionnels, voir le Tableau 5.
Tableau 5 Moyenne des pourcentages de réduction par rapport à la valeur initiale et différence versus placebo pour les paramètres lipidiques au jour 330 dans l'étude ORION-16
|
Groupe de traitement |
LDL-C |
Apo-B |
Non-HDL-C |
Cholestérol total |
|
Valeur initiale moyenne en mg/dl |
183 |
129 |
201 |
250 |
|
Jour 330 (moyenne des pourcentages de réduction par rapport à la valeur initiale) |
||||
|
Placebo (n = 48) |
1 |
4 |
2 |
0 |
|
Inclisiran (n = 93) |
-27 |
-21 |
-25 |
-19 |
|
Différence versus placebo (moyenne des moindres carrés) (IC 95 %) |
-29 (-36 ; -21) |
-26 (-32 ; -20) |
-27 (-34 ; -20) |
-19 (-25 ; -14) |
Lors de la partie de suivi de l'Année 2, en ouvert, monobras, tous les patients ont reçu des injections sous-cutanées de 284 mg d'inclisiran. La variation en pourcentage du LDL-C entre la valeur initiale (randomisation dans la partie en double aveugle) et le jour 720 était de -34 % (24 %) (moyenne, écart-type) et -36 % (-49 ; -21) (médiane, Q1 ; Q3).
Hypercholestérolémie familiale homozygote (HoFH) chez les patients pédiatriques
ORION-13 était une étude de 24 mois en deux parties, comprenant une partie de 12 mois randomisée, en double aveugle et contrôlée versus placebo (Partie 1/Année 1), suivie d'une partie de 12 mois en ouvert (Partie 2/Année 2) durant laquelle tous les patients ont reçu l'inclisiran. L'étude ORION-13 a été menée chez 13 patients pédiatriques âgés de 12 à < 18 ans présentant une HoFH et un LDL-C élevé. Tous les patients prenaient des statines avec ou sans autres traitements de réduction du LDL-C. L'Année 1, les patients ont été randomisés selon un ratio de 2:1 et ont reçu des injections sous-cutanées de 284 mg d'inclisiran (n = 9) ou de placebo (n = 4) au jour 1, jour 90 et jour 270. L'inclisiran a réduit le LDL-C de 33 % (moyenne des pourcentages de réduction entre la valeur initiale et le jour 330) comparé au placebo (IC 95 % : -59 % ; -7 %).
Absorption
Après une administration sous-cutanée unique, l'exposition systémique à l'inclisiran a augmenté de manière quasiment proportionnelle à la dose sur un intervalle allant de 24 mg à 756 mg. Au schéma posologique recommandé de 284 mg, les concentrations plasmatiques ont atteint un pic environ 4 heures après l'administration de la dose, avec une Cmax moyenne de 509 ng/ml. Les concentrations ont atteint des niveaux indétectables dans les 48 heures suivant l'administration. La valeur moyenne de l'aire sous la courbe des concentrations plasmatiques en fonction du temps entre l'administration extrapolée et l'infini était de 7 980 ng*h/ml. Les résultats pharmacocinétiques après de multiples administrations sous-cutanées d'inclisiran étaient similaires à ceux observés après l'administration d'une dose unique.
Distribution
Aux concentrations plasmatiques cliniquement pertinentes, l'inclisiran se lie, in vitro, à 87 % aux protéines. Après administration sous-cutanée d'une dose unique de 284 mg d'inclisiran à des adultes sains, le volume apparent de distribution est d'environ 500 litres. Sur la base des données non cliniques, il s'est avéré que l'inclisiran est fortement et sélectivement absorbé par le foie, organe cible pour la baisse du cholestérol. Le poids corporel était une covariable significative pour le volume de distribution dans le modèle pharmacocinétique combiné de la population adulte et adolescente.
Biotransformation
L'inclisiran est principalement métabolisé par les nucléases en nucléotides inactifs plus courts de longueur variable. L'inclisiran n'est pas un substrat des transporteurs de médicaments courants et, bien qu'aucune étude in vitro n'ait été menée, il ne devrait pas être un substrat du cytochrome P450.
Élimination
La demi-vie d'élimination terminale de l'inclisiran est d'environ 9 heures et aucune accumulation n'est observée avec des administrations multiples. Seize pour cent (16 %) de l'inclisiran est éliminé par les reins. Le poids corporel était une covariable significative pour la clairance dans le modèle pharmacocinétique combiné de la population adulte et adolescente.
Linéarité/non-linéarité
Dans l'étude clinique de phase I, une augmentation de l'exposition à l'inclisiran quasiment proportionnelle à la dose a été observée après l'administration de doses sous-cutanées d'inclisiran allant de 24 mg à 756 mg. Aucune accumulation ni aucune modification temps-dépendante n'a été observée après l'administration sous-cutanée de multiples doses d'inclisiran.
Relations pharmacocinétique/pharmacodynamique
Dans l'étude clinique de phase I, une dissociation a été observée entre les paramètres pharmacocinétiques de l'inclisiran et les effets pharmacodynamiques sur le LDL-C. La distribution sélective de l'inclisiran dans les hépatocytes, où il est incorporé dans le complexe RISC (en anglais « RNA-induced silencing complex »), se traduit par une longue durée d'action, au-delà de celle prédite d'après la demi-vie d'élimination plasmatique de 9 heures. Les effets maximaux de réduction du LDL-C ont été observés avec une dose de 284 mg, les doses plus élevées ne produisant pas d'effets plus importants.
Populations particulières
Population pédiatrique
La pharmacocinétique de l'inclisiran a été évaluée chez 40 patients pédiatriques atteints de HeFH (ORION-16) et 9 patients pédiatriques atteints de HoFH (ORION-13) âgés de 12 à moins de 18 ans. L'intervalle des concentrations plasmatiques d'inclisiran était plus large chez les adolescents que chez les adultes (résultats dérivés par modélisation popPK). L'exposition après une dose unique de 284 mg était plus élevée chez les patients pédiatriques que chez les patients adultes recevant la même dose. Le modèle popPK prédit que la Cmax et l'AUC chez les adolescents pesant 30 kg (autour du 5e percentile de poids chez les 12 ans) sont environ trois fois plus élevés que chez les adultes.
Insuffisance rénale
L'analyse pharmacocinétique des données d'une étude spécifique de l'insuffisance rénale a montré une augmentation de la Cmax de l'inclisiran d'un facteur d'environ 2,3, 2,0 et 3,3 et une augmentation de son aire sous la courbe (ASC) d'un facteur d'environ 1,6, 1,8 et 2,3 chez les patients atteints respectivement d'insuffisance rénale légère (clairance de la créatinine [CLCr] de 60 ml/min à 89 ml/min), modérée (CLCr de 30 ml/min à 59 ml/min) et sévère (CLCr de 15 ml/min à 29 ml/min) par rapport aux patients avec une fonction rénale normale. Malgré l'augmentation transitoire des expositions plasmatiques sur 48 heures, la réduction du LDL-C était similaire dans tous les groupes de fonction rénale. D'après la modélisation pharmacodynamique de population, aucun ajustement posologique n'est recommandé chez les patients atteints d'insuffisance rénale terminale. D'après les évaluations de pharmacocinétique, de pharmacodynamie et de sécurité, aucun ajustement posologique n'est nécessaire chez les patients atteints d'insuffisance rénale légère, modérée ou sévère. L'effet de l'hémodialyse sur la pharmacocinétique de l'inclisiran n'a pas été étudié. L'inclisiran étant éliminé par voie rénale, il ne faut pas réaliser d'hémodialyse pendant au moins 72 heures après l'administration de Leqvio.
Insuffisance hépatique
L'analyse pharmacocinétique des données d'une étude spécifique de l'insuffisance hépatique a montré une augmentation de la Cmax de l'inclisiran d'un facteur d'environ 1,1 et 2,1 et une augmentation de son ASC d'un facteur d'environ 1,3 et 2,0 chez les patients atteints respectivement d'insuffisance hépatique légère (classe A de Child-Pugh) et modérée (classe B de Child-Pugh) par rapport aux patients avec une fonction hépatique normale. Malgré l'augmentation transitoire des expositions plasmatiques à l'inclisiran, les réductions du LDL-C étaient similaires entre les groupes de patients présentant une fonction hépatique normale et ceux atteints d'insuffisance hépatique légère. Chez les patients atteints d'insuffisance hépatique modérée, les taux initiaux de PCSK9 étaient nettement inférieurs et la réduction du LDL-C était plus faible que celle observée chez les patients avec une fonction hépatique normale. Aucun ajustement posologique n'est nécessaire chez les patients atteints d'insuffisance hépatique légère à modérée (classes A et B de Child-Pugh). Leqvio n'a pas été étudié chez les patients atteints d'insuffisance hépatique sévère (classe C de Child-Pugh).
Autres populations particulières
Une analyse pharmacodynamique de population a été conduite sur les données de 4 328 patients. L'âge, le poids corporel, le sexe, l'origine ethnique et la clairance de la créatinine n'ont pas influencé de manière significative la pharmacodynamie de l'inclisiran. Aucun ajustement posologique n'est recommandé chez les patients en fonction de ces caractéristiques démographiques.
Leqvio n'a aucun effet ou un effet négligeable sur l'aptitude à conduire des véhicules et à utiliser des machines.
Dans les études de toxicologie en administration répétée conduites chez le rat et le singe, les doses sans effet nocif observable (no observed adverse effect levels, NOAEL) étaient les doses maximales administrées par voie sous-cutanée, qui ont engendré des expositions considérablement supérieures à l'exposition humaine maximale. Les observations microscopiques issues des études de toxicologie comprenaient la vacuolisation dans des hépatocytes de rats et des macrophages ganglionnaires de singes, et la présence de granules basophiles dans des hépatocytes de singes et des reins de rats et de singes. Ces observations n'étaient pas associées à des modifications des paramètres cliniques de laboratoire et ne sont pas considérées comme indésirables.
L'inclisiran ne s'est pas révélé carcinogène chez le rat Sprague-Dawley ni chez la souris TgRasH2 ayant reçu des doses d'inclisiran largement supérieures aux doses cliniques.
Aucun potentiel mutagène ni clastogène de l'inclisiran n'a été mis en évidence dans une batterie de tests, à savoir un test de mutagénicité sur bactéries, un test d'aberrations chromosomiques in vitro dans des lymphocytes du sang périphérique humains et un test in vivo du micronoyau sur moelle osseuse de rat.
Les études sur la reproduction réalisées chez le rat et le lapin n'ont pas mis en évidence de toxicité fœtale induite par l'inclisiran aux doses maximales administrées, lesquelles ont produit une exposition largement supérieure à l'exposition maximale chez l'Humain.
L'inclisiran n'a pas affecté la fertilité ni les performances de reproduction des rats mâles et femelles exposés à l'inclisiran avant et pendant la gestation. Les doses étaient associées à des expositions systémiques bien supérieures à l'exposition chez l'Humain aux doses cliniques.
De l'inclisiran a été retrouvé dans le lait de rates allaitantes ; aucune absorption systémique n'a cependant été mise en évidence chez les nouveau-nés allaités.
Leqvio doit être inspecté visuellement avant administration. La solution doit être limpide, incolore à jaune pâle et pratiquement exempte de particules. Si la solution contient des particules visibles, elle ne doit pas être utilisée.
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
Liste I.
Prescription initiale annuelle réservée à certains spécialistes.
Prescription réservée aux médecins compétents en NUTRITION.
Prescription réservée aux spécialistes et services CARDIOLOGIE.
Prescription réservée aux spécialistes et services DIABETOLOGIE.
Prescription réservée aux spécialistes et services ENDOCRINOLOGIE.
Prescription réservée aux spécialistes et services MEDECINE INTERNE.
Prescription réservée aux spécialistes et services MEDECINE VASCULAIRE.
Prescription réservée aux spécialistes et services NEUROLOGIE.
Renouvellement non restreint.
Solution injectable (injection).
La solution est limpide, incolore à jaune pâle, et pratiquement sans particules.
Seringue préremplie avec dispositif de protection de l'aiguille
1,5 ml de solution dans une seringue préremplie (verre de type I) munie d'un joint de piston (caoutchouc bromobutyle revêtu de FluoroTec), avec une aiguille et un cache-aiguille rigide, avec dispositif de protection de l'aiguille.
Conditionnement contenant une seringue préremplie avec dispositif de protection de l'aiguille.
Chaque seringue préremplie contient de l'inclisiran sodique équivalent à 284 mg d'inclisiran dans 1,5 ml de solution.
Chaque ml contient de l'inclisiran sodique équivalant à 189 mg d'inclisiran.
Pour la liste complète des excipients, voir rubrique Liste des excipients.
Eau pour préparations injectables
Hydroxyde de sodium (pour l'ajustement du pH) (E524)
Acide phosphorique concentré (pour l'ajustement du pH) (E338)
Vos commandes sont à passer en direct auprès de votre conseiller télévente.
Du lundi au vendredi de 9h00 à 18h00
par téléphone :
0 800 002 787
ou par email à l'adresse :
Livraison en 24h à 48h.